KateMurray

About Kate Murray

This author has not yet filled in any details.
So far Kate Murray has created 92 blog entries.

Construire un régime alimentaire équilibré et riche en nutriments

Un régime alimentaire équilibré fournit un apport régulier de carburant et de nutriments essentiels dont les cellules dépendent pour produire de l’énergie et maintenir les fonctions cellulaires. Dans le cas d’une maladie mitochondriale, où les voies de production d’énergie peuvent être moins efficaces, un accès constant à une alimentation de haute qualité devient particulièrement important.

Plutôt que de dépendre d’une seule source principale de carburant, une approche équilibrée soutient de multiples voies énergétiques et aide à réduire le stress métabolique sur le corps. Les aliments riches en nutriments, qui fournissent des vitamines, des minéraux et de l’énergie sans excès de calories, peuvent contribuer à soutenir les niveaux d’énergie, la fonction musculaire et la résistance générale.

1. Repas et collations réguliers
Manger à intervalles réguliers permet de maintenir une disponibilité énergétique stable et peut réduire la fatigue, les vertiges ou les poussées de symptômes associés à de faibles réserves d’énergie.

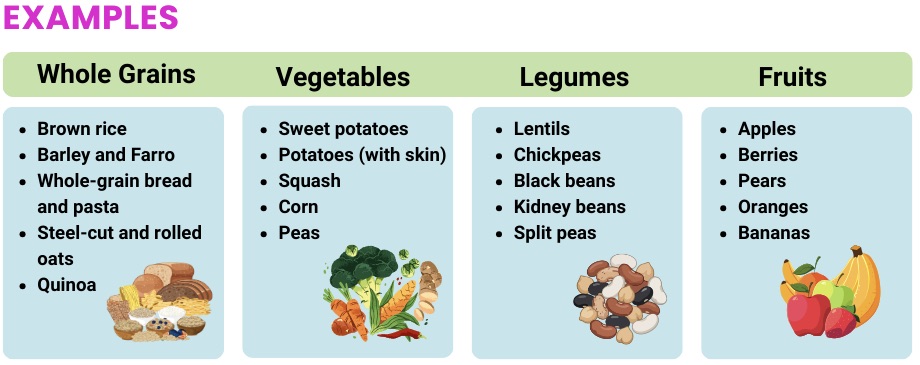
2. Glucides complexes
Il s’agit d’aliments qui se digèrent plus lentement, ce qui permet une libération régulière de glucose et une énergie de plus longue durée, dont dépendent de nombreuses cellules. Ils permettent également d’éviter les pics et les chutes rapides de sucre.
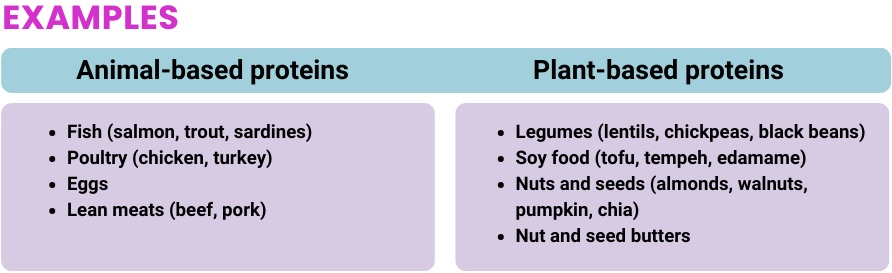
3. Protéines de haute qualité
Fournissent des acides aminés essentiels qui contribuent au maintien des muscles, à la réparation des tissus et à la fonction immunitaire. Un apport adéquat en protéines est important pour préserver la force, en particulier chez les personnes souffrant d’une atteinte musculaire.
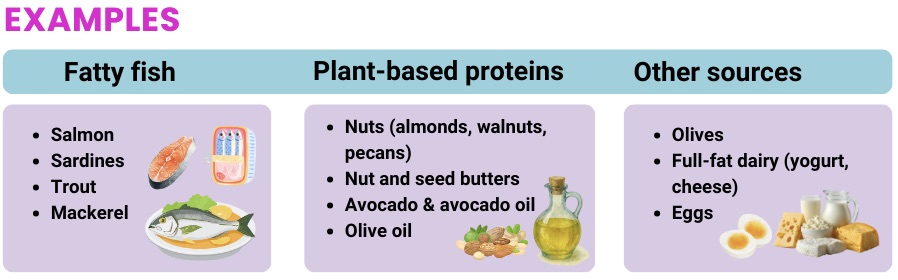
4. Graisses saines

Les graisses constituent une source concentrée d’énergie et favorisent l’absorption des vitamines liposolubles. La capacité à utiliser les graisses comme source d’énergie varie en fonction du diagnostic mitochondrial, c’est pourquoi il est important d’obtenir des conseils personnalisés de la part d’un prestataire de soins de santé.
Toutes les personnes atteintes d’une maladie mitochondriale ne peuvent pas utiliser efficacement les graisses et les recommandations peuvent varier en fonction du diagnostic et des symptômes.

Étant donné que l’organisme s’appuie sur de multiples carburants et voies de production d’énergie interconnectées pour générer de l’ATP, le maintien d’un apport équilibré en glucides, protéines et graisses est particulièrement important dans le cas des maladies mitochondriales. Lorsqu’une ou plusieurs de ces voies sont moins efficaces, l’organisme bénéficie d’un accès flexible à différentes sources.

C’est pourquoi les régimes très restrictifs sont généralement déconseillés, à moins qu’ils ne soient médicalement indiqués et supervisés par un professionnel de la santé. Limiter des groupes entiers d’aliments peut augmenter le risque de carences en nutriments et peut exercer une pression supplémentaire sur des systèmes énergétiques déjà mis à rude épreuve, ce qui peut aggraver la fatigue et d’autres symptômes.

Le rôle de la nutrition dans la maladie mitochondriale

La nutrition fait référence au processus d’absorption d’aliments et de liquides pour fournir de l’énergie à l’organisme, favoriser la croissance, réparer et maintenir la santé globale. Nutriton fournit les matières premières dont les mitochondries ont besoin pour produire de l’énergie.

Lorsque nous mangeons des glucides, ils sont décomposés en glucose par des enzymes digestives, les graisses sont décomposées en acides gras par la bile du foie et des enzymes digestives, et les protéines que nous mangeons sont décomposées en acides aminés par des enzymes digestives.

Le glucose, les acides gras et les acides aminés (éléments constitutifs plus petits) sont absorbés dans la circulation sanguine, puis assimilés par les cellules musculaires, cérébrales et nerveuses, cardiaques et hépatiques, entre autres.

À l’intérieur des cellules, les mitochondries agissent comme des usines énergétiques, utilisant ces sources de carburant pour produire de l’ATP (adénosine triphosphate), la principale source d’énergie de l’organisme.

Les problèmes énergétiques peuvent survenir pour un certain nombre de raisons dans les maladies mitochondriales. Certains troubles affectent différentes voies de production d’énergie, en fonction de la cause génétique sous-jacente. Certains individus ont des difficultés à utiliser efficacement les glucides, d’autres peuvent avoir du mal à utiliser les graisses pour produire de l’énergie, et d’autres encore peuvent être affectés par plusieurs voies.

Comprendre quelles voies énergétiques sont affectées peut aider à expliquer pourquoi certaines stratégies nutritionnelles sont recommandées pour des troubles mitochondriaux spécifiques.

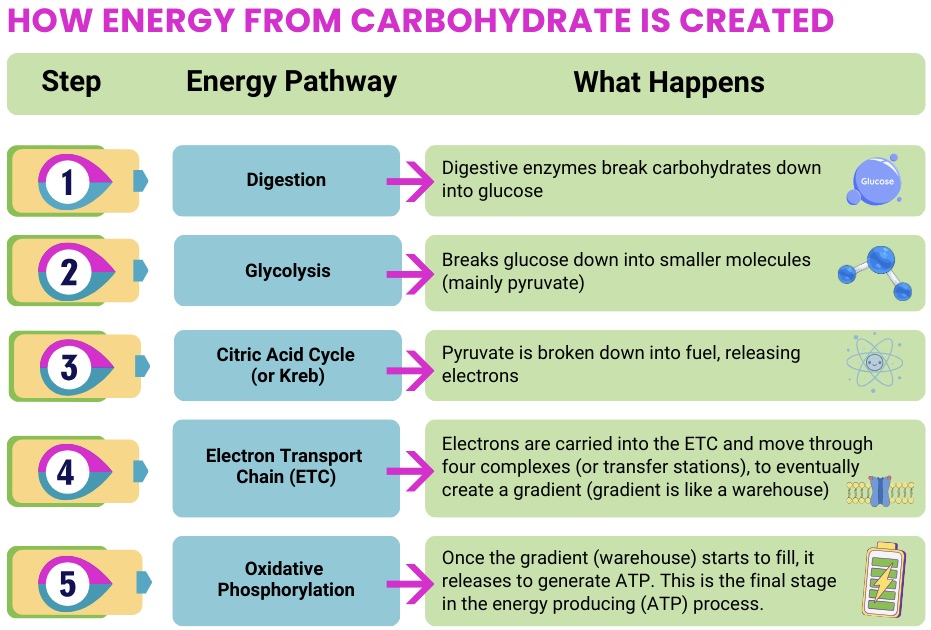
Voies énergétiques basées sur les hydrates de carbone

Ce qui se passe : Le glucose est transformé et finalement utilisé par les mitochondries pour créer de l’ATP.

Lorsque cette voie est altérée :

  • L’organisme a du mal à utiliser efficacement le glucose comme source d’énergie, ce qui peut entraîner des baisses d’énergie et rendre l’organisme plus dépendant d’autres voies énergétiques pour produire de l’énergie.

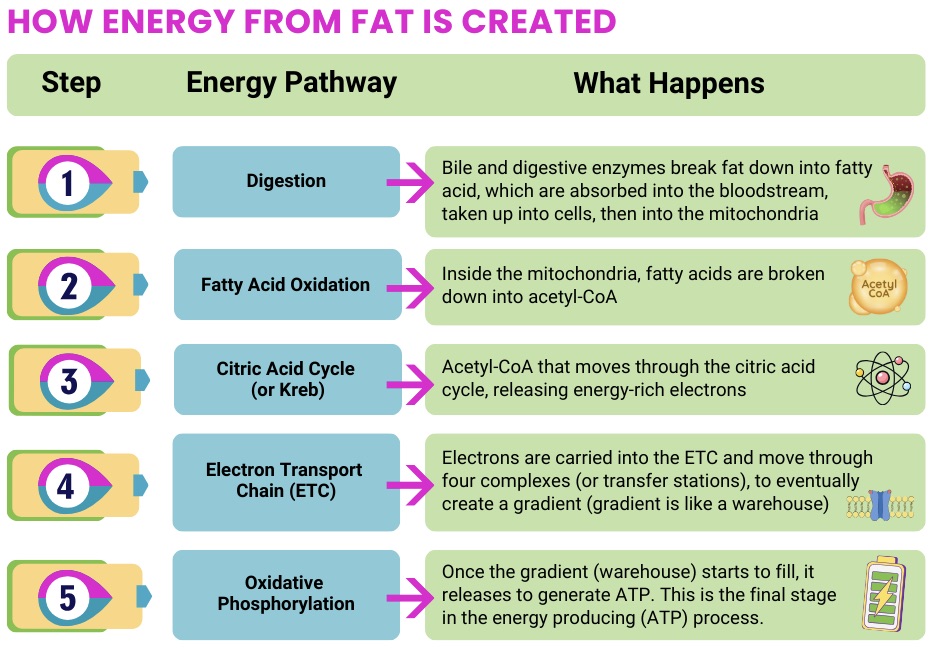
Voies énergétiques basées sur les graisses

Ce qui se passe : Les acides gras sont transportés dans les mitochondries et décomposés pour créer de l’ATP.

Lorsque cette voie est altérée :

  • Il est difficile d’utiliser les acides gras comme source de carburant, ce qui accroît le recours aux hydrates de carbone comme solution de secours. En cas de maladie, de jeûne ou d’absence de repas, l’organisme est plus susceptible de manquer d’énergie utilisable.

* La phosphorylation oxydative est la voie altérée dans les troubles de l’oxydation des acides gras (FAOD).

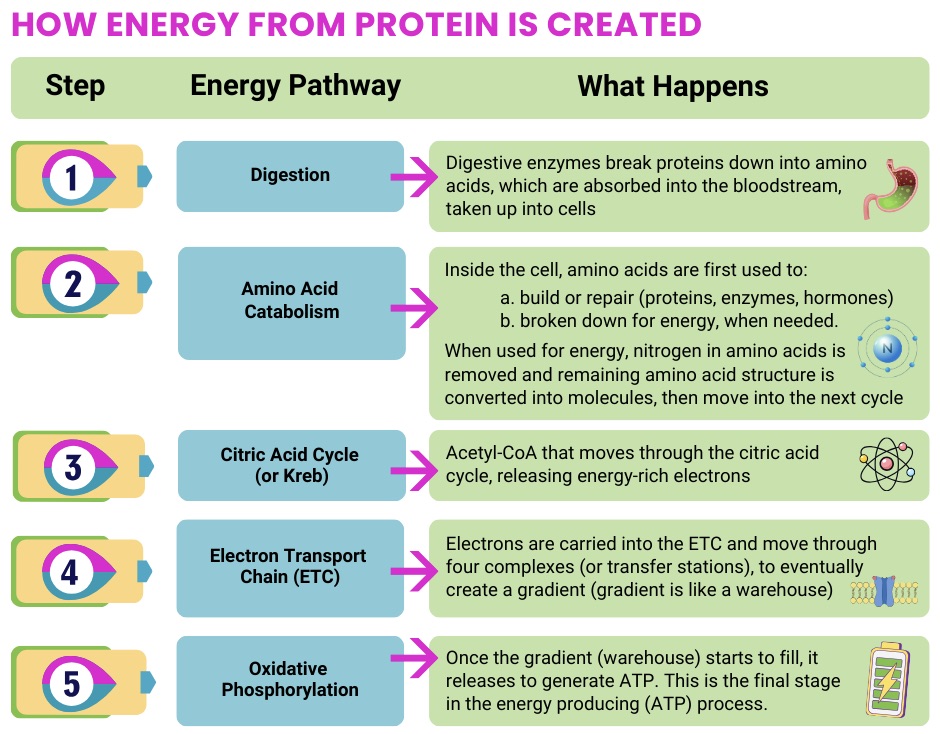
Voies énergétiques basées sur les protéines

Ce qui se passe : Certains acides aminés peuvent être utilisés pour soutenir la production d’énergie, en cas de besoin.

Lorsque cette voie est altérée :

  • L’organisme a plus de difficultés à utiliser les acides aminés comme énergie de réserve, ce qui peut accroître la fatigue et imposer une contrainte ou une charge de travail supplémentaire aux autres systèmes énergétiques pour compenser.

* Les protéines (acides aminés) ne sont pas La protéine (acide aminé) n’est pas la source de carburant préférée de l’organisme parce qu’elle est plus complexe à décomposer, ce qui crée un stress métabolique plus important ou oblige les cellules de l’organisme à travailler plus dur pour créer l’énergie dont elles ont besoin.

Dans le cas d’une maladie mitochondriale, l’une ou l’autre des voies de production d’énergie susmentionnées peut être inefficace ou altérée. En conséquence, les individus peuvent ressentir de la fatigue, une faiblesse musculaire, une intolérance à l’exercice, des symptômes gastro-intestinaux et des difficultés à maintenir le poids ou l’équilibre énergétique.

Des stratégies nutritionnelles réfléchies peuvent vous aider :

  • Soutenir une production d’énergie plus stable
  • Réduire le stress métabolique
  • Prévenir les carences en nutriments
  • Gérer les symptômes tels que la fatigue, les nausées et les douleurs musculaires

Si la nutrition n’est pas n’est pas un remède de la maladie mitochondriale, elle peut être un élément clé d’une prise en charge globale.

Dr. Carlos T. Moraes

Launching a New Era in Mitochondrial Gene Editing
From his early days studying science to decades of dedicated research in mitochondrial DNA and gene therapy, Dr. Carlos T. Moraes has made an indelible mark in his field.

After studying biomedicine and molecular biology in São Paulo, Brazil, where he was born and raised, a young Carlos jumped at an opportunity to connect with an esteemed neurologist, an expert in neuromuscular diseases including mitochondrial disease, in New York. Shortly after arriving and completing a stint of training with the neurologist, he decided to pursue a PhD at New York City’s Columbia University.

“This was back in the late ’80s and early ’90s, and it was a pretty exciting time,” says Dr. Moraes. “Mutations in mitochondrial DNA (mtDNA) were just being reported for the first time. The neurologist I was studying under (Dr. Salvatore DiMauro) had many muscle biopsies that we could analyze, and one of the first things we did was correlate certain mutations with certain disease phenotypes. One paper we published early on was about how large deletions in mtDNA were almost always found in patients who have Kearns-Sayre syndrome, a rare neuromuscular disorder.”

As more mutations were reported, the field of mitochondrial genetics exploded. Dr. Moraes completed his studies in New York and took a research facility position at the University of Miami in 1994, where he remains a prominent professor in the Department of Neurology at the Miller School of Medicine. “I continued to study mtDNA problems, not only in disease but also in aging,” he says, “with mtDNA always being at the core of it.”

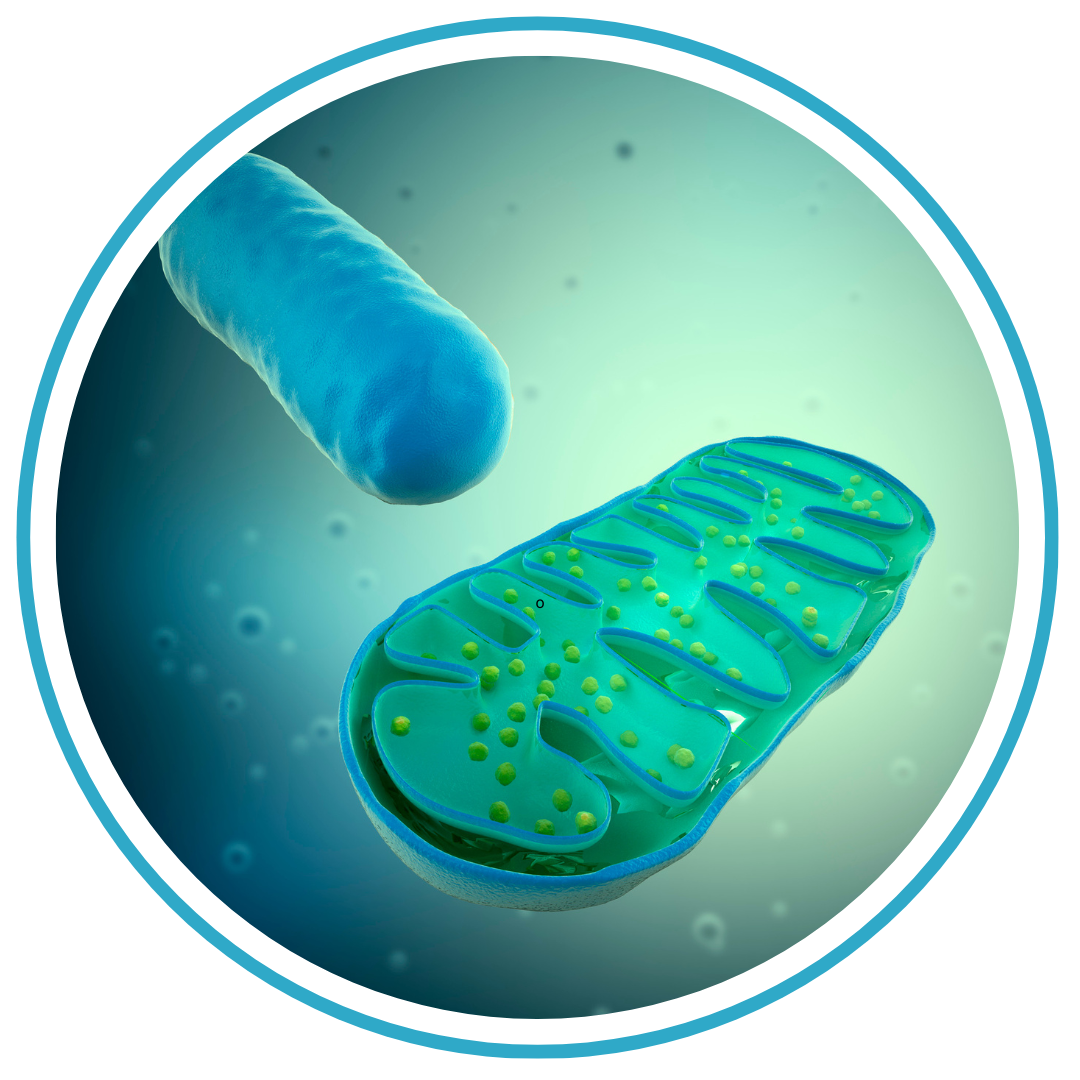
Parfois, c’est le hasard qui permet d’emprunter les chemins les plus significatifs. « J’ai commencé à travailler sur les maladies mitochondriales par pur hasard, mais plus j’y travaillais, plus j’en tombais amoureux », explique le Dr Moraes. « La mitochondrie est comme une batterie à l’intérieur de la cellule, et elle possède son propre ADN. C’est le seul organite, en dehors du noyau, à en avoir un. C’est un système fascinant, et c’est pourquoi j’y ai consacré ma carrière ».
Le Dr Moraes était également animé par le désir d’aider les patients atteints d’une maladie mitochondriale. « Je ne suis pas médecin, mais très tôt, j’ai été touché par l’absence de traitement pour ces patients », explique-t-il. « C’est ce qui m’a poussé à travailler de plus en plus en vue d’une thérapie.

Poursuivant leurs recherches, le Dr Moraes et ses collègues ont découvert qu’une mutation génétique spécifique, habituellement responsable de l’encéphalomyopathie mitochondriale avec acidose lactique et épisodes de type accident vasculaire cérébral (MELAS), était également à l’origine d’une variété de manifestations. « Cette mutation est l’une des mutations de l’ADNmt les plus courantes dans la population de patients », explique-t-il. « En 1993, nous avons publié des travaux de recherche montrant que les patients porteurs de cette mutation pouvaient présenter de nombreux types de maladies et de symptômes différents, et que ces symptômes étaient regroupés au sein de familles, ce qui suggère que l’ADN nucléaire joue un rôle dans la modification de la façon dont la mutation de l’ADNmt se manifeste.
S’appuyant sur ces recherches, le Dr Moraes a mené une expérience de compatibilité évolutive. « Nous avons prélevé de l’ADNmt sur différents types de primates et l’avons introduit dans des cellules contenant de l’ADN nucléaire humain pour voir si elles pouvaient produire de l’énergie », explique-t-il. « Le seul ADNmt qui pouvait coexister avec des noyaux humains était celui des chimpanzés et des gorilles. Même l’ADNmt d’un orang-outan ne fonctionnerait pas. « Ils ont évolué ensemble avec suffisamment de différences pour ne pas pouvoir fonctionner ensemble », explique le Dr Moraes. L’expérience a montré à quel point l’ADNmt et l’ADN nucléaire doivent travailler ensemble et comment cette relation a été façonnée par des millions d’années d’évolution.

Au cours des deux dernières décennies, les recherches du Dr Moraes se sont de plus en plus concentrées sur la thérapie génique et sur les techniques pionnières d’édition de gènes de l’ADNmt. « L’une des choses pour lesquelles je suis connu est l’utilisation d’enzymes qui coupent l’ADNmt comme forme de thérapie », explique-t-il. « Au laboratoire, nous utilisons des enzymes appelées enzymes de restriction. Elles reconnaissent une courte séquence de l’ADNmt et la coupent. Elles sont très spécifiques. Elles ne coupent que cette séquence. C’était au début des années 2000.

D’autres recherches et le génie génétique ont démontré que lorsque l’ADNmt mutant était ciblé et coupé, l’ADNmt sain restant prenait le relais. « Nous avons montré qu’une fois l’ADNmt coupé, il est très rapidement dégradé et que ce qui reste se réplique pour compenser la perte », explique le Dr Moraes.

Les enzymes de restriction étaient toutefois limitées. Bien qu’elles soient capables de couper l’ADNmt mutant, « il n’y a pas beaucoup de mutations pathologiques qui créent des sites de restriction pour ces enzymes », explique le Dr Moraes. « Nous nous sommes toujours dit que si seulement il existait une enzyme capable de reconnaître non seulement de petites séquences, mais aussi des séquences plus importantes, il serait possible de trouver un moyen de couper l’ADNmt mutant. Si seulement il existait un moyen de contrôler cette enzyme ». Ils avaient besoin de quelque chose de programmable.

« Nos rêves sont devenus réalité vers 2010, lorsque les enzymes d’édition de gènes ont été décrites pour la première fois », explique le Dr Moraes. « Elles pouvaient être conçues pour reconnaître des séquences longues et spécifiques et, plus important encore, vous pouviez concevoir le type de séquence que vous vouliez qu’elles reconnaissent.

Ces nouveaux éditeurs de gènes à base de protéines ont changé la donne, permettant aux scientifiques de cibler presque n’importe quelle séquence d’ADN. « Cette avancée majeure nous a permis d’éliminer l’ADNmt mutant de manière très spécifique », explique le Dr Moraes. « Une fois encore, lorsque l’ADNmt mutant était coupé, l’ADNmt normal qui restait se répliquait pour compenser le manque de quantité d’ADNmt. La cellule s’en trouverait modifiée, se comportant mieux et produisant plus d’énergie. »

Ensuite, le Dr Moraes et son équipe ont commencé à collaborer avec Precision BioSciences, une société qui avait mis au point de nouvelles enzymes d’édition de gènes appelées ARCUS et mitoARCUS. Ces enzymes étaient plus petites et plus faciles à introduire dans la cellule. « Nous continuons à collaborer jusqu’à aujourd’hui », explique le Dr Moraes, « Ils essaient maintenant de réaliser un essai clinique sur le mitoARCUS qui est spécifique à la mutation généralement associée au syndrome MELAS, mais également associée à l’intolérance à l’exercice et à d’autres symptômes tels que la perte d’audition, le diabète et les migraines ».

En 2020, les chercheurs ont découvert les éditeurs de bases mitochondriales, qui peuvent modifier une seule lettre de l’ADNmt sans la couper. « On les appelle éditeurs de base parce qu’ils modifient l’ADN », explique le Dr Moraes. « Un éditeur de base qui travaille dans l’ADNmt a pu remplacer un C par un T dans le code de l’ADN. C’était très limité, mais c’était un premier pas. Pour la première fois, nous pouvions modifier l’ADNmt sans avoir à le couper ».

S’appuyant sur cette recherche, le Dr Moraes et son laboratoire ont utilisé l’un des éditeurs de base pour rétablir la fonction mitochondriale dans un modèle de souris. « Nous avons trouvé un moyen d’éditer la base d’un gène présentant une mutation pathogène de manière à ce qu’il devienne stable, améliorant ainsi la fonction de production d’énergie des mitochondries dans le modèle de souris », explique-t-il.
Ceux qui connaissent la technologie d’édition de gènes CRISPR peuvent se demander pourquoi elle ne fait pas partie de l’histoire ici. « On me demande toujours pourquoi nous ne pouvons pas utiliser CRISPR pour couper ou modifier l’ADNmt », explique le Dr Moraes. « CRISPR a besoin d’un ARN guide, et nous ne savons pas comment faire passer l’ARN dans les mitochondries.

Bien que la thérapie génique nucléaire et l’édition de l’ADNmt aient toutes deux beaucoup progressé, le Dr Moraes note que la principale limite est la difficulté d’introduire les outils d’édition de gènes dans les cellules qui en ont besoin. Les progrès se poursuivent, mais les scientifiques continuent de mettre au point de nouvelles stratégies pour surmonter ces difficultés d’acheminement.

« Si vous réduisez l’ADNmt mutant en dessous d’un certain seuil qui rend le patient malade, vous guérissez essentiellement la maladie », explique le Dr Moraes. « Il s’agit donc d’un traitement potentiellement curatif.

Il souligne également le potentiel intéressant d’une solution unique. « Si vous réduisez suffisamment l’ADNmt mutant, vous n’aurez probablement pas à recommencer », dit-il. Cela contraste avec les thérapies géniques nucléaires, telles que celles utilisées pour la dystrophie musculaire de Duchenne, par exemple, où l’effet du traitement peut diminuer avec le temps et où il est difficile de répéter les doses.

Le Dr Moraes aime travailler avec les étudiants, les stagiaires et les techniciens, et décrit son travail comme passionnant et gratifiant. « J’aime tout ce qui touche à ce domaine », déclare-t-il. « Et il va sans dire que si nous pouvons trouver quelque chose qui peut aider les patients, c’est la première des récompenses que nous recherchons.

La motivation pour continuer à développer ces thérapies et à trouver des traitements ou un remède est forte. Le Dr Moraes encourage les prochaines générations de chercheurs à avoir la peau dure et à faire preuve de ténacité. « Nous devons continuer à aller de l’avant », déclare-t-il. « Il y a beaucoup d’échecs dans ce domaine, mais un échec n’est pas un échec total si vous comprenez pourquoi l’expérience n’a pas fonctionné. Cela vous apprend toujours quelque chose.
Le domaine de la thérapie génique étant en pleine expansion, le Dr Moraes est extrêmement optimiste quant à l’avenir, car il s’attend à ce qu’une percée majeure en matière de thérapie génique soit « juste au coin de la rue ».

Il est heureux de partager ses recherches avec la communauté Mito. « Il est très important que la science ne vive pas en vase clos, isolée de la communauté qu’elle tente d’aider », explique-t-il. « La communauté Mito a besoin d’informations et de nous aider à poursuivre notre travail. La recherche est une activité très coûteuse, malheureusement, et elle ne peut se faire sans financement. Nous avons besoin que les patients, les familles et les scientifiques travaillent ensemble pour que le domaine continue d’avancer.

© MitoCanada 2025. Partagé avec la permission de l’auteur. Pas de réutilisation ou d’adaptation sans consentement.

Thérapies pour les maladies mitochondriales – Passé, présent et futur

La science progresse plus rapidement lorsque tout le monde peut y participer. C’est pourquoi MitoCanada s’engage à donner à sa communauté les moyens d’acquérir des connaissances. En traduisant la recherche mitochondriale de pointe en résumés clairs et faciles à comprendre, nous visons à nourrir la curiosité, à renforcer la compréhension et à renforcer la confiance dans la science, source d’espoir et de progrès.

Résumé non scientifique : Thérapies pour la maladie mitochondriale – Passé, présent et futur

Auteurs :

Ball, M., van Bergen, N.J., Compton, A.G., Thorburn, D.R., Rahman, S. et Christodoulou, J. (2025). Thérapies pour les maladies mitochondriales : Past, Present, and Future. Journal of Inherited Metabolic Disease, 48:e70065.

Sur quoi porte cette recherche ?

Cette revue examine l’évolution des traitements de la maladie mitochondriale au cours des six dernières décennies, ainsi que les perspectives d’avenir dans ce domaine. Les auteurs retracent le chemin parcouru depuis la première description clinique d’un dysfonctionnement mitochondrial au début des années 1960 jusqu’à l’ère actuelle, en pleine expansion, de la découverte génétique et des thérapies ciblées.

La revue explore à la fois les stratégies de gestion actuelles pour des maladies mitochondriales spécifiques (comme la CoQ10, la thiamine, la biotine et l’exercice) et les nouvelles frontières thérapeutiques, y compris les approches diététiques, les thérapies basées sur les gènes et l’ARN, les traitements à base de petites molécules et les peptides ciblant les mitochondries. Il examine également de manière critique les raisons pour lesquelles il reste difficile de traduire les percées scientifiques en traitements cliniques efficaces, ce qui reflète la complexité biologique et la variabilité des troubles mitochondriaux.

Pourquoi est-ce important ?

Depuis des décennies, les familles touchées par une maladie mitochondriale sont confrontées à une réalité difficile : bien que le diagnostic se soit amélioré, les traitements efficaces restent limités. Cette revue met en lumière les progrès constants réalisés pour changer cette situation. Le domaine évolue des soins de soutien vers la médecine de précision, des traitements conçus pour corriger les causes profondes du dysfonctionnement mitochondrial plutôt que de se contenter de soulager les symptômes.

Les auteurs expliquent également pourquoi il est si difficile de transformer les découvertes scientifiques en véritables traitements. Les maladies mitochondriales sont rares, causées par de nombreux changements génétiques et peuvent être très différentes d’une personne à l’autre. Il est également difficile de faire en sorte que les traitements atteignent les organes gourmands en énergie, comme le cerveau et le cœur, là où ils sont le plus nécessaires. Les chercheurs s’efforcent toujours de trouver des moyens fiables de mesurer l’efficacité d’une thérapie, à la fois par des biomarqueurs (signes mesurables dans le corps qui montrent comment la maladie se comporte) et par des mesures de résultats (tests ou observations qui montrent si un traitement améliore l’état de santé ou la qualité de vie).

Malgré ces difficultés, l’étude montre clairement que la médecine mitochondriale progresse plus rapidement que jamais, grâce au travail d’équipe international, à la forte implication des patients et à la conception d’essais cliniques novateurs.

Comment ont-ils étudié cette question ?

Au lieu de se concentrer sur une seule expérience, les auteurs ont rassemblé des décennies de recherche pour dresser un tableau clair de la situation actuelle de la médecine mitochondriale. Ils ont passé en revue des articles scientifiques, des résultats d’essais cliniques et des études de cas qui explorent tous les domaines, des thérapies bien connues à base de vitamines et de cofacteurs aux traitements les plus récents à base de gènes et de cellules.

Pour donner un sens à tant d’informations, ils ont regroupé leurs résultats par thèmes, allant des suppléments « cocktail mito » utilisés depuis longtemps à de nouveaux domaines passionnants tels que l’augmentation des niveaux de NAD+, la régulation des voies d’énergie cellulaire (comme mTOR) et la mise au point de thérapies géniques. En examinant de près les succès et les échecs, les auteurs mettent en évidence les traitements réellement prometteurs, ceux qui doivent encore être étudiés et les leçons qui peuvent guider les percées futures.

Qu’ont-ils trouvé ?

1. Les thérapies actuelles

À l’heure actuelle, il n’existe pas de traitement unique pour les maladies mitochondriales, de sorte que la plupart des traitements se concentrent sur l’atténuation des symptômes, le soutien de la production d’énergie et l’amélioration de la qualité de vie. Toutefois, dans le cas de quelques maladies mitochondriales spécifiques, pour lesquelles les médecins connaissent la voie chimique exacte qui est perturbée, certaines vitamines et certains cofacteurs peuvent faire une différence mesurable.

  • Coenzyme Q10 (CoQ10) : Cette molécule aide à déplacer les électrons à l’intérieur des mitochondries, une étape clé dans la production d’énergie. Chez les personnes souffrant d’une carence primaire en CoQ10, dont l’organisme ne produit pas suffisamment de CoQ10, la prise de suppléments peut améliorer les fonctions rénales et nerveuses. Les résultats varient cependant, car la CoQ10 n’atteint pas toujours le cerveau de manière efficace.
  • Thiamine (vitamine B1) : Aide les enzymes qui transforment les aliments en énergie. Lorsqu’elle est prise à un stade précoce, elle peut améliorer les symptômes neurologiques de la maladie des ganglions de la base répondant à la thiamine et de certaines formes de déficit en complexe pyruvate déshydrogénase.
  • Biotine (vitamine B7) : Nécessaire à plusieurs enzymes qui transforment les graisses et les protéines. Une supplémentation en biotine à vie peut prévenir ou inverser les symptômes neurologiques et cutanés chez les personnes souffrant d’un déficit en biotinidase.
  • Riboflavine (vitamine B2) : Soutient les enzymes mitochondriales clés. Une dose élevée de riboflavine a aidé de nombreuses personnes souffrant d’un déficit en ACAD9 et d’un déficit en acyl-CoA déshydrogénase multiple à retrouver de la force et à réduire la fatigue…

De nombreuses personnes atteintes d’une maladie mitochondriale prennent également des compléments alimentaires, souvent appelés « cocktails mitochondriaux ». Bien que les preuves scientifiques de leurs bienfaits soient mitigées, ces compléments sont généralement sûrs et contribuent parfois à améliorer l’énergie et l’endurance.

La thérapie par l’exercice est une autre approche non médicamenteuse qui a fait ses preuves. Un entraînement d’endurance ou de résistance doux et progressif, effectué sous surveillance, peut stimuler la croissance de nouvelles mitochondries, améliorer la force musculaire, le fonctionnement quotidien et le bien-être.


2.
Thérapies émergentes et expérimentales

Des chercheurs du monde entier testent toute une série de nouveaux traitements visant à corriger ou à compenser les dysfonctionnements mitochondriaux. Voici quelques-uns des domaines de découverte les plus prometteurs :

  • Approches diététiques : Les régimes cétogènes riches en graisses et pauvres en glucides et les graisses spécialisées telles que la triheptanoïne peuvent fournir aux cellules une source d’énergie alternative, contribuant ainsi à réduire les crises ou la faiblesse musculaire dans certaines conditions. Comme ces régimes peuvent parfois provoquer des effets secondaires, ils doivent être suivis par un médecin.
  • Stimuler la croissance des mitochondries : Certains médicaments, comme le bézafibrate, le REN001 et l’omaveloxolone, tentent d' »activer » les voies propres à l’organisme qui fabriquent et entretiennent les mitochondries. Les premières études montrent une amélioration de certains marqueurs cellulaires et un léger soulagement des symptômes, bien que les bénéfices à grande échelle restent à prouver.
  • Rétablir l’équilibre du NAD⁺ : Le NAD⁺ est une molécule essentielle à la production d’énergie, dont les niveaux peuvent chuter en cas de maladie mitochondriale. Des suppléments tels que
    Le nicotinamide riboside, le nicotinamide mononucléotide et le KL1333 visent à rétablir ces niveaux. Les premiers essais suggèrent qu’ils peuvent stimuler le métabolisme énergétique et réduire la fatigue.
  • Thérapies antioxydantes : Les mitochondries endommagées produisant des espèces réactives de l’oxygène (ROS) nocives, les antioxydants peuvent contribuer à limiter ces dommages. L’idébénone, la vatiquinone (EPI-743) et le sonlicromanol (KH176) sont actuellement testés pour leur capacité à protéger les cellules et à favoriser la production d’énergie. L’idébénone a déjà montré des effets bénéfiques sur la vision chez certaines personnes atteintes de neuropathie optique héréditaire de Leber.
  • Favoriser la circulation sanguine et l’apport d’oxygène : Dans certains syndromes mitochondriaux comme le MELAS, des suppléments tels que la L-arginine et la L-citrulline peuvent être utilisés pour améliorer la circulation sanguine.
    peut contribuer à élargir les vaisseaux sanguins, améliorant ainsi la circulation et réduisant le risque d’accidents vasculaires cérébraux.
  • Modulation des voies de détection de l’énergie : Les médicaments qui agissent sur la voie mTOR (comme la rapamycine et l’évérolimus) présentent des avantages dans les modèles de laboratoire en réduisant l’inflammation et en améliorant l’équilibre énergétique.
  • Protection de la structure des mitochondries : L‘élamipretide (SS-31) aide à stabiliser les membranes qui maintiennent les mitochondries ensemble, les protégeant ainsi des dommages. Certaines études cliniques montrent une amélioration de la fonction musculaire et une diminution de la fatigue, tandis que d’autres n’ont constaté que des changements modestes, ce qui met en évidence la complexité de ces conditions.
  • Remplacement des nucléosides : Dans quelques rares formes d’appauvrissement de l’ADN mitochondrial (comme le déficit en TK2), la thérapie avec des molécules de construction appelées désoxynucléosides a permis de restaurer l’ADN mitochondrial et d’améliorer la survie.
  • Thérapies géniques : Les chercheurs explorent également les thérapies géniques qui ciblent le gène défectueux lui-même. La plupart de ces approches sont expérimentales et n’en sont qu’à leurs débuts.

Au total, plus de 30 essais cliniques dans le monde entier testent actuellement des thérapies de ce type. Aucune n’est encore curative, mais la variété et la sophistication des approches témoignent d’une dynamique remarquable. On passe de la gestion des symptômes au ciblage des causes profondes du dysfonctionnement mitochondrial, ce qui constitue une avancée extraordinaire pour les patients, les familles et les chercheurs.

Qu’est-ce que cela signifie pour la recherche sur les maladies mitochondriales ?

Cette revue marque un tournant passionnant pour la médecine mitochondriale. Pendant de nombreuses années, la recherche s’est principalement concentrée sur le diagnostic et la description du fonctionnement des maladies mitochondriales. Aujourd’hui, les scientifiques ne se contentent plus de comprendre le problème, ils testent de véritables traitements destinés à le résoudre.

Les auteurs soulignent que le chemin à parcourir exige encore un travail d’équipe étroit à travers le monde. Les chercheurs ont besoin de meilleurs outils pour étudier ces maladies, y compris d’outils fiables pour la recherche sur les maladies infectieuses. biomarqueurs qui montrent comment l’organisme réagit au traitement, et des mesures des résultats qui facilitent la comparaison des résultats entre les études. La création de modèles animaux plus robustes aidera également les scientifiques à tester les thérapies en toute sécurité avant qu’elles n’atteignent les patients.

Tout aussi important, les progrès dépendront de la collaboration, non seulement entre les scientifiques et les cliniciens, mais aussi avec les patients, les familles et les organisations de défense des droits, comme MitoCanada. Des registres de patients et des réseaux d’essais internationaux bien organisés sont essentiels pour rendre la recherche sur les maladies rares plus rapide, plus efficace et plus inclusive. En travaillant ensemble, la communauté mondiale de la mitose transforme des années de découverte en un avenir rempli de réelles possibilités de traitement.

La recherche en termes simples

Ce document rassemble tout ce que les scientifiques savent actuellement sur le traitement des maladies mitochondriales, depuis les vitamines et les stratégies alimentaires utilisées de longue date jusqu’aux thérapies moléculaires et génétiques les plus récentes, testées aujourd’hui en clinique. Il met en évidence le chemin parcouru depuis la description des premiers troubles mitochondriaux dans les années 1960.

Bien qu’il n’existe toujours pas de remède unique, le rythme des progrès s’accélère. Les chercheurs tirent les leçons des succès et des échecs, s’appuyant sur des décennies de découvertes pour concevoir des thérapies plus intelligentes et plus ciblées. Tout aussi important, le document reflète la collaboration croissante entre les scientifiques, les cliniciens, les patients et les familles, qui travaillent tous ensemble pour transformer une recherche complexe en soins significatifs dans le monde réel.

Au fond, il s’agit d’une histoire de persévérance et de partenariat : celle d’une communauté unie par la détermination de changer ce qui est possible pour les personnes atteintes d’une maladie mitochondriale.

En quoi cela concerne-t-il la MitoCommunity ?

Pour les personnes atteintes d’une maladie mitochondriale et pour tous ceux qui les soutiennent, cette recherche représente un espoir étayé par des preuves. Elle montre que la communauté mitochondriale mondiale avance ensemble : les chercheurs explorent de nouvelles frontières, les cliniciens testent des traitements innovants et les défenseurs des patients veillent à ce que les expériences vécues influencent chaque étape du progrès.

Chaque étude de ce type apporte une nouvelle pièce au puzzle et permet de mieux comprendre comment réparer, protéger et renforcer les cellules productrices d’énergie de l’organisme. Ces découvertes ne visent pas seulement à prolonger la vie, elles s’efforcent d’améliorer la façon dont les gens vivent. vivre jour après jour, en améliorant l’énergie, l’indépendance et la connexion.

Le document nous rappelle également à quel point la participation de la communauté est vitale. L’inscription dans des registres, la contribution à la recherche et le partage d’histoires personnelles permettent d’orienter les priorités futures et d’accélérer les percées. Et pour les donateurs et les partenaires, il souligne une vérité puissante : chaque investissement dans la recherche sur les mitochondries nous rapproche d’un monde où toutes les vies sont alimentées par des mitochondries saines.

Remerciements

Le travail des auteurs reflète les progrès incroyables réalisés grâce à la collaboration entre les continents, les disciplines et les générations de chercheurs. Leur dévouement fait non seulement progresser la science de la médecine mitochondriale, mais alimente également l’espoir des familles du monde entier. Chaque étude de ce type nous rapproche un peu plus d’un avenir où la maladie mitochondriale pourra être mieux comprise, traitée et, en fin de compte, évitée.

Ce MitoInsights a été revu et approuvé par un ou plusieurs membres de cette publication.

© MitoCanada 2025. Pas d’adaptation sans consentement.

Consultez la publication originale ou téléchargez notre article pour les non-initiés dès aujourd’hui :

Vous avez une question sur cet article ? Si c’est le cas, nous aimerions vous entendre. Envoyez-nous un courriel !

15 histoires pour 15 ans de MitoCanada

Alors que nous célébrons les 15 ans de MitoCanada, nous partageons les histoires de ceux qui rendent cette communauté si spéciale. Aujourd’hui, nous vous présentons l’histoire de Richelle Love et Rose Serpico de Calgary, Alberta.

Richelle et Rose sont le duo de choc derrière Tri-It Multisport, le magasin de triathlon le plus complet au Canada, et RnR Premier Events, une entreprise de course et d’événements de premier plan reconnue pour l’organisation de courses et d’événements multisports épiques, de courses à base de plantes et d’expériences de haut niveau qui rassemblent les gens. Depuis près de vingt ans, ces entreprises sont des chefs de file nationaux dans le domaine du triathlon, de la santé et du bien-être, et leurs liens avec MitoCanada sont profonds.

Pour Richelle, c’est Rose qui a ouvert la voie. « C’est Rose qui m’a fait connaître MitoCanada et sa vision de lancer le spinathon, puis, quelques années plus tard, de le transformer en spinathon MitoCanada », explique-t-elle. « Rose et Blaine Penny (cofondateur de MitoCanada) ont une relation très étroite et elle a vraiment fait de ce projet quelque chose d’incroyable !

Richelle s’est immédiatement sentie concernée par la cause. « Connaissant la famille Penny, j’ai sauté sur l’occasion », dit-elle. « Il m’a semblé incroyablement important de soutenir des familles comme les Pennys et d’aider à faire une différence significative dans la vie des personnes touchées par la maladie mitochondriale. C’est ce lien et cet objectif qui m’ont attirée et qui continuent de m’inspirer aujourd’hui.

Au fil des ans, Richelle a soutenu MitoCanada d’innombrables façons : elle a organisé le Spinathon MitoCanada en tant qu’organisatrice, entraîneuse et bénévole, elle a couru un ultra-marathon pour recueillir des fonds et sensibiliser la population, elle a fait du bénévolat lors de plusieurs autres événements de MitoCanada et elle a défendu la cause par l’entremise de Tri-It Multisport, car l’entreprise a fièrement contribué au parrainage, à l’engagement communautaire et au soutien continu de l’événement. « Ensemble, nous avons été en mesure d’amplifier la mission de MitoCanada et de rassembler les gens d’une manière puissante », dit-elle. « Faire partie de MitoCanada signifie faire partie de quelque chose de plus grand : donner aux gens les moyens de bouger leur corps, de partager leurs histoires et de créer un changement significatif. Il est incroyablement inspirant de voir les participants savoir qu’ils font une différence et d’entendre les familles exprimer ce que ce soutien signifie pour elles. Ce sont ces moments pleins de liens et d’objectifs qui rendent l’organisation de cet événement vraiment gratifiante.

Pour Richelle, la MitoCommunity est au cœur de tout cela. « C’est vraiment l’une des communautés les plus inspirantes et les plus stimulantes dont j’aie jamais fait partie », dit-elle. « Dès que vous vous engagez, vous êtes accueilli à bras ouverts. Vous ne faites pas que soutenir une cause, vous devenez membre de la MitoFamily ».

Pour Rose, la connexion a commencé par un objectif. « Lorsque nous avons ouvert notre magasin de détail et lancé notre activité événementielle il y a près de 20 ans, nous savions qu’il était tout aussi important de rendre service que de développer notre activité. Nous voulions avoir un impact au niveau local et national », explique-t-elle.

La rencontre avec Blaine Penny a tout changé. « Il a été immédiatement évident qu’il partageait la même vision axée sur les objectifs », dit Rose. « Lorsque nous avons vu à quel point le petit groupe derrière MitoCanada était dévoué et passionné, et à quel point il travaillait sans relâche pour créer un élan et sensibiliser la population, nous avons su que nous voulions faire partie de cette aventure. Il nous a semblé que c’était l’endroit idéal pour mettre notre énergie à contribution, et ce fut vraiment extraordinaire.

Au cours des 15 dernières années, Rose et Richelle ont soutenu MitoCanada en organisant des collectes de fonds, en faisant du bénévolat et en consacrant d’innombrables heures au Spinathon MitoCanada et à d’autres initiatives. « Chaque fois que nous avons organisé une collecte de fonds, nous nous sommes fixé un objectif et, si nous ne l’atteignions pas, nous avons contribué personnellement à l’atteindre », explique Rose. « Nous avons toujours fonctionné comme des bénévoles, et 100 % des recettes ont été directement reversées à MitoCanada. »

Pour Rose, l’aspect le plus gratifiant a été les gens. « En tant que mère et grand-mère, je suis continuellement touchée par la force, l’amour et la résilience des familles touchées par la maladie mitochondriale », dit-elle. « Elles se montrent présentes même dans les moments les plus difficiles et continuent à rendre la pareille, à se soutenir les unes les autres et à sensibiliser l’opinion publique. Leur courage et leur cœur sont une source d’inspiration, et faire partie de cette communauté m’a apporté bien plus que ce que je pourrais jamais donner en retour. »

Le message de Rose à la communauté Mito est simple et puissant : « Merci de diriger avec force, compassion et un engagement inébranlable », dit-elle. « Vous continuez à vous montrer, à partager vos histoires, à créer des liens et à vous soutenir les uns les autres. Cet effort crée un changement réel et durable. Nous nous engageons à poursuivre ce travail à vos côtés – en aidant à sensibiliser, à partager votre message et à soutenir la recherche continue et les actions de plaidoyer nécessaires. »

Nous sommes reconnaissants à Richelle et à Rose d’avoir inspiré notre communauté Mito par leur passion, leur leadership et leur dévouement inébranlable à MitoCanada.

Rejoignez-nous pour alimenter les 15 prochaines années. Chaque don nous aide à poursuivre ce travail vital et à créer un avenir où personne ne sera seul face à la mitose.

Participez au voyage. Faites un don aujourd’hui :

Signes, symptômes et qualité de vie liée à la santé dans le syndrome MELAS

La science progresse plus rapidement lorsque tout le monde peut y participer. C’est pourquoi MitoCanada s’engage à donner à sa communauté les moyens d’acquérir des connaissances. En traduisant la recherche mitochondriale de pointe en résumés clairs et faciles à comprendre, nous visons à nourrir la curiosité, à renforcer la compréhension et à renforcer la confiance dans la science, source d’espoir et de progrès.

Résumé non scientifique : Signes, symptômes et qualité de vie liée à la santé dans MELAS : mesurer ce qui est important du point de vue du patient et du clinicien.

Auteurs :

Paolo Medrano*, Benjamin Banderas, Marisa Brimmer, Lily Settel, Sari Berger, Alan Shields, Amy Goldstein, Amel Karaa, Austin Larson, Sumit Parikh, Fernando Scaglia, Karra Danyelle Harrington, Chris James Edgar, Pamela Ventola, Matthew Webster, Jennifer Chickering, Chad Gwaltney, Phebe Wilson et Chad Glasser.

Sur quoi porte cette recherche ?

Cette étude se concentre sur l’encéphalomyopathie mitochondriale avec acidose lactique et accidents vasculaires cérébraux (MELAS), une maladie génétique rare causée par des modifications de l’ADN mitochondrial qui perturbent la production d’énergie par les cellules. Le MELAS affecte souvent les organes qui ont besoin de beaucoup d’énergie, comme le cerveau et les muscles, entraînant des symptômes tels que des crises d’épilepsie, des épisodes ressemblant à des accidents vasculaires cérébraux, de la fatigue, une perte d’audition et des problèmes de mémoire.

Si de nombreux articles scientifiques décrivent le MELAS d’un point de vue clinique ou biologique, peu d’entre eux ont exploré ce qu’est réellement le MELAS. comme à vivre avec cette maladie. Pour combler cette lacune, des chercheurs américains ont mené des entretiens approfondis avec des cliniciens experts et des adultes vivant avec le syndrome MELAS. Leur objectif était de comprendre les symptômes les plus importants, les répercussions sur la vie et les défis quotidiens du point de vue du patient, et d’identifier les aspects de la maladie qui comptent le plus lors de la conception de futurs traitements et essais cliniques.

Pourquoi est-ce important ?

Pour les personnes atteintes de MELAS, les progrès médicaux ont longtemps été limités par le manque de traitements et par le fait que la recherche n’a pas tenu compte de l’expérience des patients. En demandant directement aux patients de décrire leurs symptômes, leurs limitations et leur qualité de vie, cette étude garantit que les thérapies futures et les mesures de résultats reflètent ce qui compte vraiment, et pas seulement ce qui peut être mesuré en laboratoire.

Il est important de noter que les organismes de réglementation tels que la FDA et l’EMA encouragent désormais les résultats rapportés par les patients dans le cadre de la recherche sur les maladies rares. Comprendre comment le syndrome MELAS affecte le bien-être physique, émotionnel et cognitif aide les chercheurs à concevoir des essais cliniques plus significatifs et de meilleurs outils pour mesurer l’amélioration au fil du temps.

Comment ont-ils étudié cette question ?

L’étude a été réalisée en deux phases. Dans un premier temps, les chercheurs ont interrogé cinq cliniciens qui ont des années d’expérience dans le traitement des maladies mitochondriales. Ces experts ont décrit l’éventail des symptômes et des répercussions sur la vie qu’ils observent dans le cas de MELAS et ont donné leur avis sur la question de savoir si les patients pouvaient partager leurs propres expériences de manière fiable.

Ensuite, les chercheurs ont mené Entretiens de 45 à 60 minutes avec 16 adultes vivant avec le MELAS, tous porteurs de la variante commune m.3243A>G. Les participants ont été invités à décrire leurs signes, leurs symptômes et la manière dont le MELAS affecte leur vie quotidienne, leur travail et leurs émotions.

Tous les entretiens ont été enregistrés, transcrits et analysés afin d’en dégager les thèmes récurrents. Les chercheurs ont recherché la saturation (le point où aucune nouvelle information n’émerge) pour confirmer que la taille de l’échantillon reflétait toute l’étendue de l’expérience des patients. Au final, 35 symptômes uniques et 68 thèmes ayant un impact sur la vie ont été identifiés dans 15 catégories.

Qu’ont-ils trouvé ?

1. Les symptômes les plus courants et les plus pénibles

Patients les plus fréquemment décrits :

  • Fatigue physique (94%) : une fatigue profonde et persistante qui va au-delà de la somnolence.
  • Perte auditive (81%) : nécessitant souvent des appareils auditifs ou des implants cochléaires.
  • Fatigue mentale (75 %) : sentiment d’être mentalement « vidé » et incapable de se concentrer.
  • Intolérance à l’effort et problèmes de mémoire (69% chacun) : difficultés à tenir le coup, à trouver les mots ou à se souvenir des détails de la vie quotidienne.

De nombreux patients ont décrit la fatigue comme le fait de « frapper un mur », d’être soudainement à court d’énergie, même pour de petites tâches comme marcher ou cuisiner. Les problèmes de mémoire, le brouillard cérébral et les difficultés d’élocution étaient également des sources majeures de frustration et d’anxiété.

2. Les plus grands impacts sur la vie

Les domaines de vie les plus touchés sont les suivants :

  • Comportements adaptatifs : besoin de mobilité ou d’appareils auditifs, ou adaptation des habitudes alimentaires.
  • Travail et indépendance : la moitié des participants n’ont pas pu travailler en raison de la fatigue et des difficultés cognitives.
  • Bien-être émotionnel : les sentiments de frustration, de tristesse et d’anxiété sont fréquents.

Les patients ont souvent décrit comment la fatigue et les problèmes cognitifs limitaient leur capacité à travailler, à socialiser et à prendre soin d’eux-mêmes, transformant les activités de routine en défis quotidiens.

3. Perspectives des cliniciens et des patients
Les cliniciens ont eu tendance à mettre l’accent sur les symptômes aigus, spécifiques à un organe (comme les crises d’épilepsie ou les épisodes ressemblant à des accidents vasculaires cérébraux), tandis que les patients ont mis l’accent sur les problèmes chroniques et permanents tels que la fatigue, l’épuisement mental et la perte de mémoire. Cette différence souligne la raison pour laquelle les données rapportées par les patients sont essentielles, car elles révèlent la réalité vécue derrière le tableau médical.

Qu’est-ce que cela signifie pour la recherche sur les maladies mitochondriales ?

Cette étude fournit l’un des portraits les plus détaillés à ce jour de ce que c’est que de vivre avec le MELAS. Elle confirme que les patients peuvent déclarer leurs symptômes de manière significative, même lorsqu’ils souffrent de fatigue ou de troubles cognitifs, et que leurs observations sont cruciales pour la conception de traitements efficaces.

Les résultats attirent également l’attention sur la nécessité nouvelles mesures pour les essais cliniques qui rendent mieux compte de la fatigue, de la cognition et des fonctions quotidiennes. En se concentrant sur ce que les patients considèrent comme le plus important, les thérapies futures pourront être conçues pour cibler les symptômes qui limitent réellement l’indépendance et la qualité de vie.

Enfin, l’étude met en évidence la puissance du partenariat entre les cliniciens, les chercheurs et les communautés de patients, pour faire avancer la prochaine phase de progrès dans la médecine mitochondriale.

La recherche en termes simples

Dans le cadre de cette recherche, on a demandé à des personnes vivant avec le syndrome d’alcoolisme fœtal de partager leurs expériences honnêtes et d’expliquer comment la maladie affecte leur énergie, leur mémoire, leurs émotions et leur vie quotidienne. Leurs récits révèlent que la fatigue et les troubles cognitifs sont au cœur de la maladie. En documentant ces expériences, l’étude permet de s’assurer que la voix des patients influence la façon dont les traitements sont mesurés et développés à l’avenir.

En quoi cela concerne-t-il la MitoCommunity ?

Pour les familles touchées par le syndrome MELAS, cette recherche rappelle que chaque expérience vécue a une valeur dans l’élaboration des progrès scientifiques. Elle montre que la communauté mito mondiale, des patients et des soignants aux chercheurs et aux cliniciens, est unie dans la construction de connaissances qui conduisent à de meilleurs soins et, un jour, à des traitements efficaces.

Elle démontre également l’importance de la participation des patients. En s’inscrivant dans des registres, en participant à des études, en contribuant à des entretiens et en partageant leurs expériences, les patients aident les chercheurs à comprendre le véritable impact de la maladie mitochondriale et accélèrent la mise au point de nouvelles thérapies.

Remerciements

Cette publication a été rédigée par Paolo Medrano, Benjamin Banderas, Marisa Brimmer, Lily Settel, Sari Berger, Alan Shields, Amy Goldstein, Amel Karaa, Austin Larson, Sumit Parikh, Fernando Scaglia, Karra Danyelle Harrington, Chris James Edgar, Pamela Ventola, Matthew Webster, Jennifer Chickering, Chad Gwaltney, Phebe Wilson et Chad Glasser, et publié dans le Journal of Patient-Reported Outcomes (2025).

Leur travail constitue une étape importante dans la recherche sur les mitochondries, qui nous rappelle que la compréhension commence par l’écoute. En faisant entendre la voix des patients, cette équipe a mis l’expérience vécue du syndrome MELAS au premier plan des progrès scientifiques, contribuant ainsi à ce que les recherches futures mesurent ce qui compte vraiment le plus pour ceux qui vivent avec la maladie.

Ce MitoInsights a été revu et approuvé par un ou plusieurs membres de cette publication.

© MitoCanada 2025, pas d’adaptation sans consentement.

Consultez la publication originale ou téléchargez notre article pour les non-initiés dès aujourd’hui :

Vous avez une question sur cet article ? Si c’est le cas, nous aimerions vous entendre. Envoyez-nous un courriel !

15 histoires pour 15 ans de MitoCanada

Alors que nous célébrons les 15 ans de MitoCanada, nous partageons les histoires de ceux qui rendent cette communauté si spéciale. Aujourd’hui, nous vous présentons l’histoire de John Fisher, de Mississauga, en Ontario.

Lorsqu’en 1982, on a diagnostiqué chez John Fisher une myopathie mitochondriale, dont il note qu’il était probablement atteint depuis l’âge de 6 ou 7 ans, on lui a dit qu’il était un sur un million.

Les mots sont restés dans la tête de John. Ils l’ont fait se sentir unique, mais aussi isolé. Son diagnostic a été confirmé par le Dr Humphrey et, au cours de la même période, le Dr Crawford, ophtalmologiste à SickKids, a pratiqué une intervention chirurgicale pour attacher ses paupières aux muscles de ses sourcils afin d’éviter qu’elles ne tombent à nouveau. Plus tard, John a appris que l’affection dont il souffrait était appelée ophtalmoplégie externe progressive chronique (OEPC).

Pendant des années, il a vécu seul avec ce diagnostic. « J’ai été confronté à l’incompréhension, à l’ignorance et même à la discrimination en raison de mon apparence et de ma voix. Physiquement, je ne pouvais pas toujours faire les choses comme je le voulais, en particulier dans les sports ou les activités qui nécessitaient de la force. Mais j’ai appris à m’adapter et je m’en suis bien sorti », explique John. Le fait de vivre avec la mitose depuis plus de 40 ans a permis à John de bien comprendre les défis qu’elle pose, mais aussi la résilience qu’il faut pour bien vivre en dépit de ces défis.

Au fil du temps, John a commencé à réaliser que sa maladie n’était pas aussi rare qu’on le lui avait dit. Grâce à son neurologue, le Dr Mark Tarnopolsky, et à ses propres recherches, il a commencé à en apprendre davantage sur la maladie mitochondriale. C’est ainsi que John a découvert MitoCanada et qu’il est entré en contact avec Kate Murray. C’est sa passion pour cette cause et sa défense incessante de la communauté mitochondriale qui m’ont incité à m’impliquer », explique John. Il est devenu un donateur mensuel parce qu’il voulait contribuer à alimenter cette énergie et faire une différence partout où il le pouvait.

Ce qui frappe le plus John à propos de MitoCanada, c’est le sentiment d’appartenance à une communauté. Lorsqu’il a reçu son premier diagnostic, il n’y avait personne à qui parler. Il lui a fallu 40 ans pour avoir une vraie conversation avec quelqu’un d’autre vivant avec la maladie. John partage :  » Maintenant, grâce à MitoCanada, les gens ont un endroit où se tourner, partager leurs expériences, trouver de la compréhension et savoir qu’ils ne sont pas seuls. Cela signifie beaucoup pour moi.

John ne donne plus pour son propre compte. Il donne pour les autres, pour les personnes nouvellement diagnostiquées, pour les familles qui cherchent encore des réponses et pour ceux qui n’ont peut-être pas la force ou la voix pour se défendre. John est rassuré de savoir que son don mensuel aide MitoCanada à faire son travail d’éducation, de communication et de promotion de meilleurs soins et d’une meilleure compréhension de la maladie.

John déclare : « Je crois profondément en l’esprit humain et au pouvoir de la générosité. Comme le disait Jack Welch, fondateur de mon programme de MBA, nous avons besoin de « tous les cerveaux dans le jeu » et nous sommes tous porteurs d’un « gène de la générosité » qui devrait être utilisé plus souvent ». Pour John, MitoCanada incarne ces deux idées. Il croit que c’est un endroit où la compassion, la connaissance et l’action s’unissent pour améliorer la vie de toutes les personnes touchées par la maladie mitochondriale.

Pour l’avenir, John espère que son soutien aidera MitoCanada à poursuivre sa croissance, en élargissant le registre des patients, en créant des réseaux de spécialistes qui comprennent vraiment la mitose, en veillant à ce que les soins de santé mentale fassent partie de la conversation et en montrant que la mitose n’affecte pas seulement les enfants, mais aussi les personnes de tous âges et de tous horizons.

John raconte : « Après 40 ans, je n’ai plus l’impression d’être une personne sur un million. Je suis l’un des nombreux membres d’une communauté qui se comprend, se soutient et croit en l’autre. C’est ce que MitoCanada m’a apporté. »

Nous sommes reconnaissants à John d’avoir inspiré notre communauté Mito en partageant son parcours et son dévouement à MitoCanada.

Rejoignez-nous pour alimenter les 15 prochaines années. Chaque don nous aide à poursuivre ce travail vital et à créer un avenir où personne ne sera seul face à la mitose.

Participez au voyage. Faites un don aujourd’hui :

Étude de population sur la maladie mitochondriale et les troubles de la santé mentale en Ontario, Canada

La science progresse plus rapidement lorsque tout le monde peut y participer. C’est pourquoi MitoCanada s’engage à donner à sa communauté les moyens d’acquérir des connaissances. En traduisant la recherche mitochondriale de pointe en résumés clairs et faciles à comprendre, nous visons à nourrir la curiosité, à renforcer la compréhension et à renforcer la confiance dans la science, source d’espoir et de progrès.

Résumé non scientifique : Étude de population sur la maladie mitochondriale et les troubles de santé mentale en Ontario, Canada

Auteurs :

Rosella, L. C., Hurst, M., Buajitti, E., Samson, T., Young, L. T., & Andreazza, A. C.

Sur quoi porte cette recherche ?

Cette étude novatrice a examiné la fréquence des troubles mentaux, tels que l’anxiété, la dépression et les troubles liés à l’utilisation de substances, chez les personnes atteintes d’une maladie mitochondriale dans l’Ontario, au Canada. Elle s’est également intéressée à la manière dont ces troubles mentaux affectent les visites à l’hôpital, l’utilisation des soins de santé et le coût global des soins.

Pour faciliter l’interprétation des résultats, les chercheurs ont comparé le groupe atteint de la maladie mitochondriale à celui atteint d’une autre maladie neurologique chronique, la sclérose en plaques (SEP), connue pour ses besoins élevés en matière de soins de santé et souvent associée à des problèmes de santé mentale.

Dans cette étude, dirigée par le Dr Laura C. Rosella, le Dr Ana C. Andreazza et le Dr L. Trevor Young, les chercheurs ont utilisé les données de santé de la population de l’Ontario pour révéler que les personnes vivant avec une maladie mitochondriale présentent des taux significativement plus élevés de troubles mentaux et de recours aux soins de santé, soulignant ainsi la nécessité d’une meilleure intégration des soins de santé physique et mentale.

Pourquoi est-ce important ?

Jusqu’à présent, il y avait très peu de données sur la façon dont la maladie mitochondriale et la santé mentale s’entrecroisent à grande échelle. Si des études individuelles et des expériences de patients ont montré qu’un dysfonctionnement mitochondrial peut affecter le cerveau et contribuer à des problèmes de santé mentale, aucune recherche à l’échelle de la population n’avait été effectuée.

Il est essentiel de comprendre ces schémas pour améliorer les soins. Les personnes atteintes d’une maladie mitochondriale sont souvent confrontées à des problèmes de santé complexes. Si les problèmes de santé mentale sont courants et négligés, les patients risquent de voir leur état de santé se dégrader et d’être confrontés à des obstacles plus importants en matière de soins. Cette recherche aide les systèmes de santé à reconnaître ces besoins afin qu’ils puissent offrir un soutien plus holistique, plus compatissant et plus efficace.

Comment ont-ils étudié cette question ?

L’équipe de recherche a utilisé les bases de données provinciales de l’Ontario sur les soins de santé, qui enregistrent des informations provenant des hôpitaux, des services d’urgence et des visites de médecins.

Ils ont identifié 1 495 personnes ayant été hospitalisées au moins une fois pour une maladie mitochondriale entre 2005 et 2019. À titre de comparaison, ils ont également étudié 8 482 personnes hospitalisées pour une sclérose en plaques au cours de la même période.

En reliant de manière sécurisée les données de santé provenant de différentes sources, les chercheurs ont pu constater :

  • Le fait que la personne ait été traitée pour un problème de santé mentale au cours des trois années précédant le diagnostic mitochondrial.
  • Fréquence des visites à l’hôpital, aux urgences ou chez le médecin
  • Le coût des soins de santé avant et après le diagnostic

Cette approche a permis aux chercheurs d’observer les tendances générales dans l’ensemble de la province, plutôt que de s’appuyer sur des cliniques individuelles ou de petits échantillons.

Qu’ont-ils trouvé ?

Les résultats sont frappants. Les personnes atteintes d’une maladie mitochondriale étaient deux fois plus susceptibles de souffrir d’une maladie mentale que les personnes atteintes de sclérose en plaques :

  • 18% du groupe mitochondrial souffrait d’une maladie mentale
  • 9 % du groupe MS l’ont fait

Parmi les patients atteints de maladies mitochondriales, les problèmes de santé mentale les plus fréquents étaient les suivants :

  • Troubles liés à la toxicomanie (52%)
  • Mood or affective disorders, such as depression or bipolar disorder (32%)
  • Troubles de l’anxiété et de l’adaptation (29%)

Le recours aux soins de santé était également beaucoup plus élevé chez les personnes atteintes à la fois d’une maladie mitochondriale et d’une maladie mentale. Près de la moitié (49 %) de ces patients ont été hospitalisés dans l’année, contre seulement 12 % des patients atteints de SEP et ne souffrant pas de troubles mentaux.

Les coûts révèlent la même chose. Les patients atteints d’une maladie mitochondriale et souffrant de troubles mentaux ont enregistré les coûts de santé les plus élevés de tous les groupes, avant et après leur diagnostic, ce qui montre à quel point le fardeau des soins peut être lourd pour ces personnes et leurs familles.

Qu’est-ce que cela signifie pour la recherche sur les maladies mitochondriales ?

Il s’agit de la toute première étude à l’échelle d’une population qui confirme que les troubles mentaux sont fréquents et ont un impact sur les personnes atteintes d’une maladie mitochondriale.

Les résultats soulignent que la santé mentale et la santé mitochondriale sont profondément liées. Ce lien reflète probablement la façon dont le dysfonctionnement mitochondrial dans les cellules cérébrales peut affecter les neurotransmetteurs, des substances chimiques qui régulent l’humeur, l’énergie et la cognition.

Pour les chercheurs et les cliniciens, cette étude souligne le besoin urgent de.. :

  • Des soins intégrés qui s’adressent à la fois à la santé physique et mentale
  • Amélioration du dépistage et du soutien en cas de dépression, d’anxiété et de toxicomanie
  • Sensibilisation et formation accrues des prestataires de soins de santé afin qu’ils puissent reconnaître et traiter ces problèmes à un stade précoce.

Pour la communauté mitochondriale, cela confirme ce que de nombreuses familles savent depuis longtemps, à savoir que les conséquences émotionnelles et psychologiques de la maladie mitochondriale méritent la même attention et les mêmes ressources que les symptômes physiques.

La recherche en termes simples

Cette étude montre que les personnes atteintes d’une maladie mitochondriale sont plus susceptibles de souffrir de troubles mentaux et que ces difficultés entraînent une augmentation de la fréquentation des hôpitaux et des coûts médicaux. Elle brosse un tableau plus clair de l’ampleur du problème et plaide en faveur d’une prise en charge et d’un soutien plus complets.

En quoi cela concerne-t-il la MitoCommunity ?

Cette recherche constitue un grand pas en avant dans la reconnaissance de l’importance du rôle de l’homme et de la femme dans la société. personne entière derrière le diagnostic. Il indique aux systèmes de santé, et au monde entier, que la maladie mitochondriale n’affecte pas seulement les muscles et les organes, mais aussi la santé mentale et le bien-être émotionnel.

Pour les patients et les soignants, elle renforce l’idée que les problèmes de santé mentale sont courants et qu’ils méritent compassion, compréhension et accès aux soins. Pour les défenseurs des droits, elle fournit des données précieuses qui permettent d’insister sur l’amélioration des services de santé mentale et sur l’intégration des aides pour les familles mito.

Remerciements

Cette étude importante a été menée par Dr. Laura C. Rosella, Ana C. Andreazza, et L. Trevor Young, avec des contributions de Mackenzie Hurst, Emmalin Buajitti, et Thomas Samson. Leur travail a été soutenu par la Mitochondrial Innovation Initiative (MITO2i) à l’Université de Toronto, la chaire Thomas Zachos, et la Fondation MitoCanada. La recherche a été publiée dans Journal Orphanet des maladies rares en 2025.

© MitoCanada 2025. Pas d’adaptation sans consentement.

Consultez la publication originale ou téléchargez notre article pour les non-initiés dès aujourd’hui :

Vous avez une question sur cet article ? Si c’est le cas, nous aimerions vous entendre. Envoyez-nous un courriel !

Réduire au silence l’expression des gènes mitochondriaux dans les cellules vivantes

La science progresse plus rapidement lorsque tout le monde peut y participer. C’est pourquoi MitoCanada s’engage à donner à sa communauté les moyens d’acquérir des connaissances. En traduisant la recherche mitochondriale de pointe en résumés clairs et faciles à comprendre, nous visons à nourrir la curiosité, à renforcer la compréhension et à renforcer la confiance dans la science, source d’espoir et de progrès.

Résumé laïque : Réduire au silence l’expression des gènes mitochondriaux dans les cellules vivantes

Auteurs :

Luis Daniel Cruz-Zaragoza, Drishan Dahal, Mats Koschel, Angela Boshnakovska, Aiturgan Zheenbekova, Mehmet Yilmaz, Marcel Morgenstern, Jan-Niklas Dohrke, Julian Bender, Anusha Valpadashi, Kristine A. Henningfeld, Silke Oeljeklaus, Laura Sophie Kremer, Mirjam Breuer, Oliver Urbach, Sven Dennerlein, Michael Lidschreiber, Stefan Jakobs, Bettina Warscheid, Peter Rehling.

Sur quoi porte cette recherche ?

Les mitochondries sont souvent appelées les « centrales électriques » de nos cellules, car elles produisent l’énergie qui permet à tous les tissus et organes de fonctionner. Pour ce faire, les mitochondries s’appuient sur de minuscules instructions écrites dans leurs propres gènes, distincts de l’ADN génomique du noyau de la cellule. Ces gènes mitochondriaux codent pour un petit nombre de protéines essentielles qui aident la cellule à transformer l’oxygène et les nutriments en énergie utilisable.

Depuis des années, les scientifiques veulent étudier ce qui se passe lorsque des gènes mitochondriaux spécifiques sont désactivés, mais il est pratiquement impossible de le faire à l’intérieur de cellules vivantes. Les outils traditionnels d’édition de gènes, comme CRISPR, ne fonctionnent pas facilement dans les mitochondries. Il est donc difficile de comprendre comment les gènes mitochondriaux interagissent avec le reste de la cellule et ce qui se passe lorsqu’ils cessent de fonctionner correctement.

Dans cette étude, dirigée par le Dr Luis D. Cruz-Zaragoza, Peter Rehling et leurs collègues, les chercheurs ont mis au point un nouveau moyen de « réduire au silence » ou d’éteindre temporairement des gènes mitochondriaux individuels à l’intérieur de cellules vivantes, ce qui donne aux chercheurs un nouvel outil puissant pour étudier la fonction mitochondriale en temps réel.

Pourquoi est-ce important ?

Comprendre comment les mitochondries régulent leurs propres gènes est essentiel pour comprendre de nombreuses maladies humaines. Les problèmes d’expression des gènes mitochondriaux, c’est-à-dire le processus par lequel les gènes produisent les protéines vitales pour la production d’énergie, sont associés à des maladies graves qui peuvent affecter le cerveau, les muscles, le cœur et d’autres organes.

Jusqu’à présent, les chercheurs ne pouvaient étudier les gènes mitochondriaux que de manière indirecte, souvent en utilisant des mitochondries isolées ou des modèles qui ne reflétaient pas entièrement le fonctionnement réel des cellules. Cette nouvelle méthode permet aux chercheurs d’étudier le processus dans les cellules vivantes, offrant ainsi une vision plus précise de la manière dont les mitochondries communiquent avec le reste de la cellule et réagissent lorsque les choses tournent mal.

En aidant les chercheurs à examiner de près la synchronisation, la coordination et la réponse des cellules lorsque les gènes mitochondriaux sont perturbés, cette approche rapproche la recherche de la compréhension des racines biologiques des troubles mitochondriaux.

Comment ont-ils étudié cette question ?

Les chercheurs ont conçu de petites molécules sur mesure appelées chimères peptide-morpholino. Une chimère fait référence à des entités dont les composants proviennent de deux ou plusieurs sources différentes. Par exemple, dans la recherche, les scientifiques créent des chimères cellulaires et moléculaires.

Dans cette étude, chaque chimère combine deux éléments : une « étiquette de livraison » qui l’aide à pénétrer dans les mitochondries et un « bloqueur de message » génétique qui s’attache à un morceau spécifique d’ARN mitochondrial, la molécule qui transmet les instructions génétiques de l’ADN pour la fabrication des protéines.

Lorsque ces chimères ont été introduites dans des cellules humaines cultivées en laboratoire, elles ont réussi à se rendre dans les mitochondries et à s’attacher à leurs ARN cibles. Cela a empêché le gène sélectionné de produire sa protéine, réduisant ainsi ce gène au silence. Les chercheurs ont ensuite pu observer la réaction de la cellule au fil du temps.

Ils ont testé l’outil sur plusieurs gènes mitochondriaux qui font partie du système de phosphorylation oxydative (OXPHOS), la machinerie responsable de la production d’énergie. En désactivant ces gènes un par un, ils ont suivi la manière dont chaque changement affectait le métabolisme de la cellule, la production de protéines et la communication entre les mitochondries et le noyau.

Qu’ont-ils trouvé ?

Le nouvel outil a fonctionné de manière fiable et spécifique. Il a pu réduire au silence les gènes mitochondriaux ciblés en l’espace de quelques heures, et l’effet a duré plusieurs jours. Lorsque certains gènes ont été désactivés, les chercheurs ont observé des changements évidents dans la capacité des mitochondries à produire de l’énergie. Il est important de noter que l’outil n’a affecté que les gènes ciblés et n’a pas interféré avec d’autres parties de la cellule.

Lorsque l’équipe a réduit au silence les gènes responsables des complexes de production d’énergie (appelés complexes I, III, IV et V), elle a observé une diminution de l’activité de ces complexes, ce qui confirme que la réduction au silence était exacte. Ils ont également découvert que lorsqu’un gène mitochondrial cessait de fonctionner, il déclenchait des réponses spécifiques dans le noyau, ce qui montre à quel point ces deux systèmes génétiques sont étroitement liés.

Au fil du temps, ils ont pu observer comment les mitochondries s’adaptaient à la perte de certaines protéines et ont même identifié de nouvelles protéines auxiliaires susceptibles de contribuer à l’assemblage et au maintien des complexes énergétiques.

Qu’est-ce que cela signifie pour la recherche sur les maladies mitochondriales ?

Cette étude ne présente pas de thérapie ou de traitement, mais elle offre un aperçu de la situation. Un nouvel outil de recherche puissant. En rendant possible la mise sous silence de gènes mitochondriaux spécifiques dans des cellules vivantes, les scientifiques peuvent désormais étudier comment les mutations ou les défauts de ces gènes conduisent à la maladie.

Cela pourrait améliorer la façon dont les chercheurs modélisent les maladies mitochondriales en laboratoire, les aider à étudier la façon dont les cellules réagissent au stress mitochondrial et identifier de nouveaux acteurs moléculaires impliqués dans la production d’énergie. Au fil du temps, ces connaissances pourraient influencer les stratégies futures visant à comprendre et, à terme, à traiter les dysfonctionnements mitochondriaux.

La recherche en termes simples

Les chercheurs ont trouvé un moyen de désactiver temporairement des gènes mitochondriaux uniques à l’intérieur de cellules vivantes. Ils peuvent ainsi voir ce qui se passe lorsque des gènes spécifiques cessent de fonctionner, ce qui permet de découvrir comment chacun d’entre eux contribue à la production d’énergie cellulaire. C’est un peu comme si l’on pouvait débrancher un fil d’un système électrique complexe pour voir exactement ce que ce fil contrôle.

En quoi cela concerne-t-il la MitoCommunity ?

Pour les personnes et les familles touchées par une maladie mitochondriale, ce type de recherche jette les bases des progrès futurs. En améliorant les outils utilisés pour étudier les mitochondries, les chercheurs peuvent faire des découvertes plus rapides et plus précises sur le fonctionnement et les défaillances de ces minuscules producteurs d’énergie.

Bien que cette recherche ne débouche pas directement sur un traitement, elle rend la science plus précise, et c’est cette précision qui permet de faire avancer le domaine. Chaque étape qui aide les chercheurs à comprendre le « comment » et le « pourquoi » de la fonction mitochondriale nous rapproche de meilleurs diagnostics, de modèles de maladies améliorés et, un jour, de thérapies ciblées

Remerciements

Cette recherche a été menée par Luis D. Cruz-Zaragoza (Université de Sherbrooke) et Peter Rehling (Centre médical universitaire de Göttingen) en collaboration avec les groupes de recherche de Michael Lidschreiber (Institut Max Planck pour les sciences multidisciplinaires, MPI-MS), Stefan Jakobs (MPI-MS et Institut Fraunhofer pour la médecine translationnelle et la pharmacologie) et Bettina Warscheid (Université de Würzburg). Ensemble, leurs travaux représentent un effort de collaboration majeur visant à élargir les outils scientifiques disponibles pour étudier la fonction des gènes mitochondriaux dans les cellules vivantes.

Ce MitoInsights a été revu et approuvé par un ou plusieurs membres de cette publication.

© MitoCanada 2025. Pas d’adaptation sans consentement.

Consultez la publication originale ou téléchargez notre article pour les non-initiés dès aujourd’hui :

Vous avez une question sur cet article ? Si c’est le cas, nous aimerions vous entendre. Envoyez-nous un courriel !

Une thérapie ciblant les mitochondries prévient l’apparition précoce d’une faiblesse musculaire dans le cancer de l’ovaire

La science progresse plus rapidement lorsque tout le monde peut y participer. C’est pourquoi MitoCanada s’engage à donner à sa communauté les moyens d’acquérir des connaissances. En traduisant la recherche mitochondriale de pointe en résumés clairs et faciles à comprendre, nous visons à nourrir la curiosité, à renforcer la compréhension et à renforcer la confiance dans la science, source d’espoir et de progrès.

Résumé non scientifique : Une thérapie ciblant les mitochondries prévient l’apparition précoce de la faiblesse musculaire dans le cancer de l’ovaire

Auteurs :
Luca J. Delfinis¹†, Shahrzad Khajehzadehshoushtar¹†, Luke D. Flewwelling¹, Nathaniel J. Andrews¹, Madison C. Garibotti¹, Shivam Gandhi¹, Aditya N. Brahmbhatt¹, Brooke A. Morris¹, Bianca Garlisi², Sylvia Lauks², Caroline Aitken², Leslie Ogilvie⁴, Stavroula Tsitkanou³, Jeremy A. Simpson⁴, Nicholas P. Greene³, Arthur J. Cheng¹, Jim Petrik² et Christopher G.R. Perry¹*.

Sur quoi porte cette recherche ?

Cette étude a examiné comment la santé mitochondriale affecte la force musculaire en cas de cancer et si une thérapie antioxydante spéciale pouvait protéger les muscles de l’affaiblissement. L’équipe de recherche s’est concentrée sur le cancer de l’ovaire, qui provoque souvent la cachexie, une condition dans laquelle les muscles se dégradent, entraînant la fatigue, la faiblesse et une mauvaise qualité de vie.

Mais les scientifiques ont fait une découverte importante : la faiblesse musculaire commence en fait avant que les muscles ne rétrécissent ou ne perdent de leur taille. Cela signifie que quelque chose d’autre que la perte musculaire, comme un dysfonctionnement mitochondrial, pourrait être la cause initiale de cette faiblesse.

Que sont les mitochondries et pourquoi sont-elles importantes ?

Les mitochondries sont les « centrales électriques » à l’intérieur de nos cellules. Elles génèrent l’énergie (ATP) dont nos muscles ont besoin pour se contracter et fonctionner. Lorsqu’elles sont endommagées ou stressées, comme c’est souvent le cas dans le cancer, elles peuvent produire trop d’espèces réactives de l’oxygène (ROS), ou « radicaux libres ». Ces molécules peuvent endommager les cellules et entraîner fatigue et faiblesse.

La grande question

L’amélioration de la santé mitochondriale avant la perte musculaire peut-elle protéger la force des personnes atteintes de cancer ?

Comment ont-ils étudié cette question ?

L’équipe de recherche a utilisé un modèle murin (une méthode de recherche utilisant des souris qui partagent d’importantes similitudes biologiques avec les humains) de cancer de l’ovaire qui reproduit fidèlement l’évolution de la maladie chez l’homme. Ils ont traité certaines souris avec un composé appelé SkQ1, un antioxydant ciblant les mitochondries qui agit comme un bouclier à l’intérieur des mitochondries, réduisant le stress oxydatif et aidant les mitochondries à mieux fonctionner.

Ils ont testé :

  • Force musculaire dans les jambes et le diaphragme (muscle de la respiration)
  • Production d’énergie et utilisation de l’oxygène par les mitochondries
  • Signes d’inflammation et de stress oxydatif

Qu’ont-ils trouvé ?

  • La faiblesse musculaire est apparue très tôt, avant même que les muscles ne montrent des signes de rétrécissement (atrophie).
  • SkQ1 a contribué à préserver la force musculaire aux stades précoces et avancés du cancer.
  • SkQ1 n’a pas stoppé la perte musculaire, mais il a rendu les muscles plus forts et plus efficaces malgré l’atrophie.
  • La thérapie a amélioré la manipulation du calcium à l’intérieur des cellules musculaires, les aidant ainsi à se contracter correctement. La manipulation du calcium fait référence à la manière dont les cellules musculaires contrôlent le mouvement du calcium, un minéral essentiel qui agit comme un interrupteur pour la contraction musculaire.
  • Les effets positifs sont liés à des mitochondries plus saines, à un stress oxydatif moindre et à un métabolisme énergétique plus stable.

En bref, SkQ1 a contribué à maintenir les muscles sous tension plus longtemps, même pendant la progression du cancer.

Pourquoi est-ce important ?

Il s’agit de l’une des premières études à montrer que la faiblesse musculaire et la fonte musculaire ne sont pas la même chose, et que les mitochondries jouent un rôle clé dans la perte de force pendant le cancer.

En ciblant directement les mitochondries, les scientifiques pourraient être en mesure de.. :

  • Retarder ou réduire la faiblesse précoce qui affecte la mobilité et la respiration
  • Améliorer la qualité de vie des personnes atteintes d’un cancer
  • Potentiellement, rendre l’organisme plus résistant pendant le traitement du cancer

Qu’est-ce que cela pourrait signifier pour les thérapies futures ?

Ces résultats montrent que les mitochondries constituent une cible thérapeutique prometteuse pour la faiblesse musculaire liée au cancer.
Si des résultats similaires peuvent être confirmés chez l’homme, des thérapies ciblant les mitochondries comme SkQ1 (ou des composés similaires tels que MitoQ et SS-31) pourraient un jour voir le jour :

  • Aider les personnes à conserver leur force et leur indépendance pendant le cancer
  • Compléter les traitements existants
  • Améliorer la récupération et l’équilibre énergétique dans d’autres maladies liées à un dysfonctionnement mitochondrial

En termes simples

Le cancer ne fait pas que rétrécir les muscles, il les affaiblit en blessant d’abord les mitochondries. Cette recherche montre qu’en protégeant les mitochondries à un stade précoce, nous pourrions conserver des muscles plus forts plus longtemps, même en cas de maladie.

En quoi cela concerne-t-il la MitoCommunity ?

Cette étude nous permet de mieux comprendre comment le dysfonctionnement mitochondrial contribue à la faiblesse et à la fatigue, symptômes partagés par les personnes atteintes d’une maladie mitochondriale. Elle confirme que la santé musculaire dépend de la santé mitochondriale et que les thérapies visant à stabiliser la fonction mitochondriale peuvent avoir des effets bénéfiques considérables, non seulement pour les patients atteints de cancer, mais aussi pour toute personne affectée par des troubles du métabolisme énergétique.

Pour la MitoCommunity, cette recherche offre l’espoir que les mêmes principes, à savoir la protection des mitochondries pour préserver la force et l’énergie, puissent un jour être appliqués au traitement direct des maladies mitochondriales.

Remerciements

Cette recherche a été menée par Dr. Christopher G.R. Perry au Centre de recherche sur la santé musculaire de l’Université de York, avec la participation de Luca J. Delfinis, Shahrzad Khajehzadehshoushtar, Dr. Jim Petrik, Nicholas Greene, et des collègues de l’Université de York, de l’Université de Guelph et de l’Université de l’Arkansas.

Leur collaboration permet de mieux comprendre comment la protection de la santé mitochondriale peut contribuer à préserver la force musculaire au cours de la progression du cancer, et d’approfondir la compréhension scientifique de la relation entre la fonction mitochondriale et la santé musculaire.

Ce MitoInsights a été revu et approuvé par un ou plusieurs membres de cette publication.

© MitoCanada 2025. Pas d’adaptation sans consentement.

Consultez la publication originale ou téléchargez notre article pour les non-initiés dès aujourd’hui :

Vous avez une question sur cet article ? Si c’est le cas, nous aimerions vous entendre. Envoyez-nous un courriel !

Go to Top